

La regulación europea de microplásticos plantea nuevas obligaciones para la industria farmacéutica
La normativa europea exime a los medicamentos de la prohibición de comercialización, pero mantiene obligaciones para determinados excipientes poliméricos y exige a las compañías evaluar su posible impacto ambiental
- La regulación europea de microplásticos plantea nuevas obligaciones para la industria farmacéutica –

- Pablo Clarke
-
Publicado el 14 de septiembre de 2026 a las 07:00
Microplásticos esta es la sorprendente cantidad que ingerimos cada año
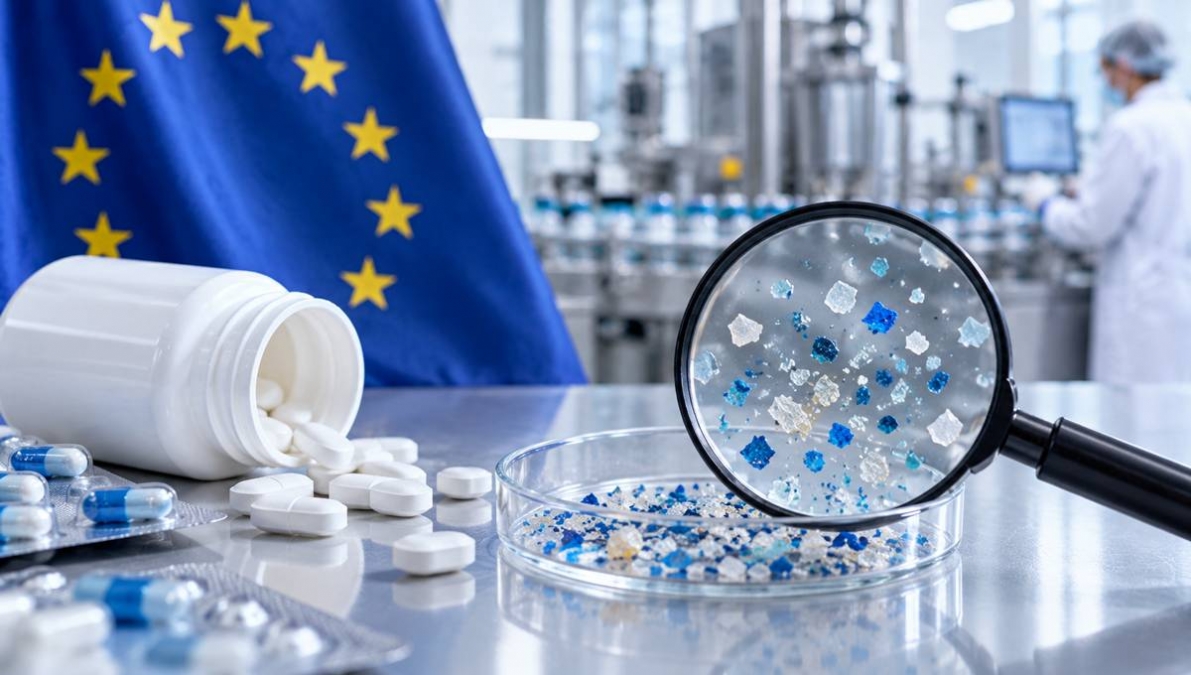
La aplicación de la normativa europea sobre micropartículas de polímeros sintéticos, conocidas habitualmente como microplásticos, introduce nuevas exigencias para la industria farmacéutica, especialmente en relación con determinados excipientes poliméricos. Un trabajo publicado en Frontiers in Drug Delivery analiza las implicaciones prácticas del Reglamento (UE) 2023/2055, que modifica el marco REACH, y propone un procedimiento para determinar qué materiales pueden quedar afectados.
La normativa establece restricciones a las micropartículas de polímeros sintéticos (SPM, por sus siglas en inglés) añadidas intencionadamente a productos, con diferentes prohibiciones, excepciones y obligaciones de información y notificación según el uso. Los medicamentos están excluidos de la prohibición de comercialización, debido a su carácter esencial, pero esta excepción no elimina todas las obligaciones derivadas de REACH. En concreto, los medicamentos que contienen materiales que cumplen la definición de SPM pueden estar sujetos a determinados requisitos de información y notificación.
En este contexto, los autores proponen un procedimiento de evaluación en cuatro etapas. La primera consiste en analizar la composición del material y su proceso de fabricación; la segunda, en estudiar propiedades fisicoquímicas como la solubilidad y el tamaño de partícula; la tercera contempla la evaluación de la biodegradabilidad cuando sigue existiendo la posibilidad de que el material esté incluido en la definición de SPM; y la cuarta traslada el análisis a la aplicación concreta del excipiente en el medicamento. El objetivo es determinar si existe una justificación documentada para excluir el material o si son necesarias actuaciones adicionales.
Primojel y Primellose han superado el umbral del 60% establecido para la evaluación, lo que permite justificar su exclusión de la definición de SPM
La regulación, en este sentido, contempla determinadas exclusiones. Entre ellas figuran los polímeros resultantes de procesos de polimerización que se producen en la naturaleza y que no han sido modificados químicamente, los polímeros cuya degradabilidad haya sido demostrada conforme a los criterios establecidos, aquellos con una solubilidad en agua superior a 2 gramos por litro y los que no contienen átomos de carbono. Por ello, los autores consideran necesario que los proveedores de excipientes dispongan de información y evidencias que permitan justificar de forma específica el estatus regulatorio de cada material.
 La regulación, en este sentido,
El trabajo incluye, además, un caso práctico basado en el portfolio de DFE Pharma, compañía a la que pertenecen los seis autores del artículo. Tras realizar un cribado de sus excipientes, los investigadores han identificado dos materiales que requerían una evaluación adicional de biodegradabilidad: Primojel (sodium starch glycolate) y Primellose (croscarmellose sodium). Ambos fueron sometidos a un ensayo de evolución de dióxido de carbono conforme al método OECD 301B, realizado por un laboratorio externo acreditado bajo condiciones de buenas prácticas de laboratorio.
Los resultados han mostrado una mineralización equivalente al 63,8% del CO₂ teórico para Primojel y al 75,5% para Primellose después de 60 días. Según los criterios empleados en el Reglamento (UE) 2023/2055, ambos han superado el umbral del 60% establecido para esta evaluación, lo que, de acuerdo con los autores, permite justificar su exclusión de la definición de SPM.
Para los fabricantes de medicamentos, una de las principales dificultades se encuentra en las obligaciones de información y notificación. El artículo señala que estimar las emisiones anuales de SPM puede resultar complejo porque requiere realizar cálculos basados en el ciclo de vida de los productos y, en algunos casos, no existen metodologías estandarizadas ni suficientes datos históricos de referencia. Además, la información debe prepararse mediante IUCLID y presentarse a la Agencia Europea de Sustancias y Mezclas Químicas (ECHA) a través de REACH-IT, herramientas que quedan fuera del marco regulatorio farmacéutico tradicional.
La regulación europea de los microplásticos añade una nueva dimensión ambiental y de cumplimiento normativo a la fabricación farmacéutica
Para los medicamentos incluidos en las aplicaciones excepcionadas, el artículo señala que la notificación a la ECHA debe comenzar con los datos correspondientes al año natural 2026 y que la primera presentación está prevista para el 31 de mayo de 2027. Los informes deberán incluir información sobre el uso correspondiente, datos genéricos sobre la identidad del polímero y una estimación de las emisiones anuales al medio ambiente. Esta situación puede exigir una mayor coordinación entre fabricantes de medicamentos, proveedores de excipientes y las áreas internas responsables de regulación, calidad y medio ambiente.
Los autores advierten, además, de que la regulación puede tener consecuencias sobre el desarrollo de formulaciones. Algunos de los polímeros potencialmente afectados cumplen funciones esenciales en medicamentos, por lo que sustituirlos podría obligar a utilizar otras sustancias o diferentes grados del mismo material. Estos cambios pueden modificar propiedades como la desintegración, la liberación del principio activo o la robustez del proceso de fabricación. Por ello, el trabajo recomienda incorporar la evaluación de las SPM desde las primeras etapas del desarrollo y de la cualificación de proveedores, en lugar de abordarla únicamente cuando el medicamento ya se encuentra avanzado.
En conjunto, el artículo plantea que la regulación europea de las micropartículas de polímeros sintéticos añade una nueva dimensión ambiental y de cumplimiento normativo a la fabricación farmacéutica. Aunque los medicamentos no están sujetos a la prohibición de comercialización prevista por REACH, los fabricantes y sus proveedores deberán disponer de información suficiente para determinar qué excipientes están dentro o fuera del ámbito de la regulación y cumplir las obligaciones que correspondan. Los autores defienden así una evaluación temprana y documentada de los materiales para evitar, de cara a futuro, incertidumbres regulatorias y posibles modificaciones tardías de las formulaciones.